
合适的插入片段:载体比例不是一个数字,而是一段随插入片段长度移动的区间;算它只需要两条 pmol 末端方程,分子生物学试剂盒早就把这两条塞进了你的实验记录本。很多克隆失败被归咎于“连接酶不行”,真正的毛病出在配比:插入片段按质量(纳克)给药,载体按摩尔(皮摩尔)给药,真实末端比例与配方偏出十倍,孵育再久也补不回给量不足的插入片段。NEB 连接计算器把两条公式并排放着(两种分子都用 pmol = ng × 10^3 / (650 × bp),再用 insert_ng = ratio × vector_ng × (insert bp / vector bp)),配三档按长度划分的比例区间(小于 200 bp 用 5-10:1,200-999 bp 用 3-5:1,≥1000 bp 用 1-5:1),再加一项 nM 末端检查,以 T4 约 1 nM 的工作阈值为反应设门槛。跑 Solve(由目标比例反推插入片段质量)或 Check(由两者质量反算实际比例),代数一样,结果一张便利贴就够写。可复现,所以摩尔比计算器值得每次连接都过一遍,不必等失败过一次才想起它。
这篇指南走一遍配比背后的摩尔代数、支撑 5-10:1 / 3-5:1 / 1-5:1 三档区间的断点,以及决定反应在 T4 连接酶工作浓度下能否进行的 nM 末端阈值。实例用 3.2 kb 载体加 480 bp 插入片段、目标比例 3:1。故障排查清单列出四种最常见失效模式:插入片段自连体超过 10:1、空载体自环低于 0.5:1、末端低于 1 nM 的低效连接、末端高于 5 nM 的高背景连接。配套工具同时跑 Solve 与 Check,配方怎么算,验证就怎么算。仅供教学与实验规划,克隆结果的真值仍要靠凝胶和测序。
为什么比例比绝对质量更关键
连接是双分子事件。T4 连接酶要在溶液里找到一个插入片段末端和一个载体末端,把它们拉近,再封上磷酸二酯键。速率随两端的浓度走,不随在场 DNA 的总质量走。等体积下每种分子各两个皮摩尔的末端,不管末端长在 3 kb 载体上还是 300 bp 插入片段上,有效碰撞次数都一样,前提是每种分子的末端浓度可比。两端都换成皮摩尔,比例才有意义,NEB 计算器的 pmol = ng × 10^3 / (650 × bp) 给的正是这个。
两种分子都进了 pmol,插入片段:载体比例就是 pmol_insert / pmol_vector。3:1 表示每个载体末端配三个插入片段末端,统计上最常见的产物是一个插入片段加一个载体。比例越过 10:1,众数产物变成两个插入片段加一个载体,多联体的警告从这儿开始。低于 0.5:1,众数产物是空载体自环:附近没有插入片段末端竞争,载体自己合上了,结果是阴性对照板上菌落成片,实验板上零插入。连接产物的分布落在哪里,由这一个旋钮决定。
多数克隆指南把摩尔比写成插入片段长度的函数,而不是一个固定数字,因为真正的最优值取决于每种分子贡献了多少末端。200 bp 的插入片段比 3 kb 载体小约十五倍,1 ng 插入片段带的末端比 1 ng 载体多约 30 倍。要凑出 3:1 的摩尔比,质量比离 3:1 差得很远。下面的实例里,480 bp 插入片段对 100 ng 的 3.2 kb 载体,真正的 3:1 摩尔比对应 28 ng。把这两个数丢进 连接反应摩尔比计算器(插入片段:载体),能看到 650 系数(双链 DNA 每碱基对的平均分子量)相消之后,质量层面的比例代数与长度无关。
真正要用的只有两条公式
NEB BioCalculator 和它的后继(Promega BioMath、Sambrook & Russell 附录)都归结为同一对等式。第一条把长度为 bp 的双链 DNA 质量(ng)换成末端摩尔数:
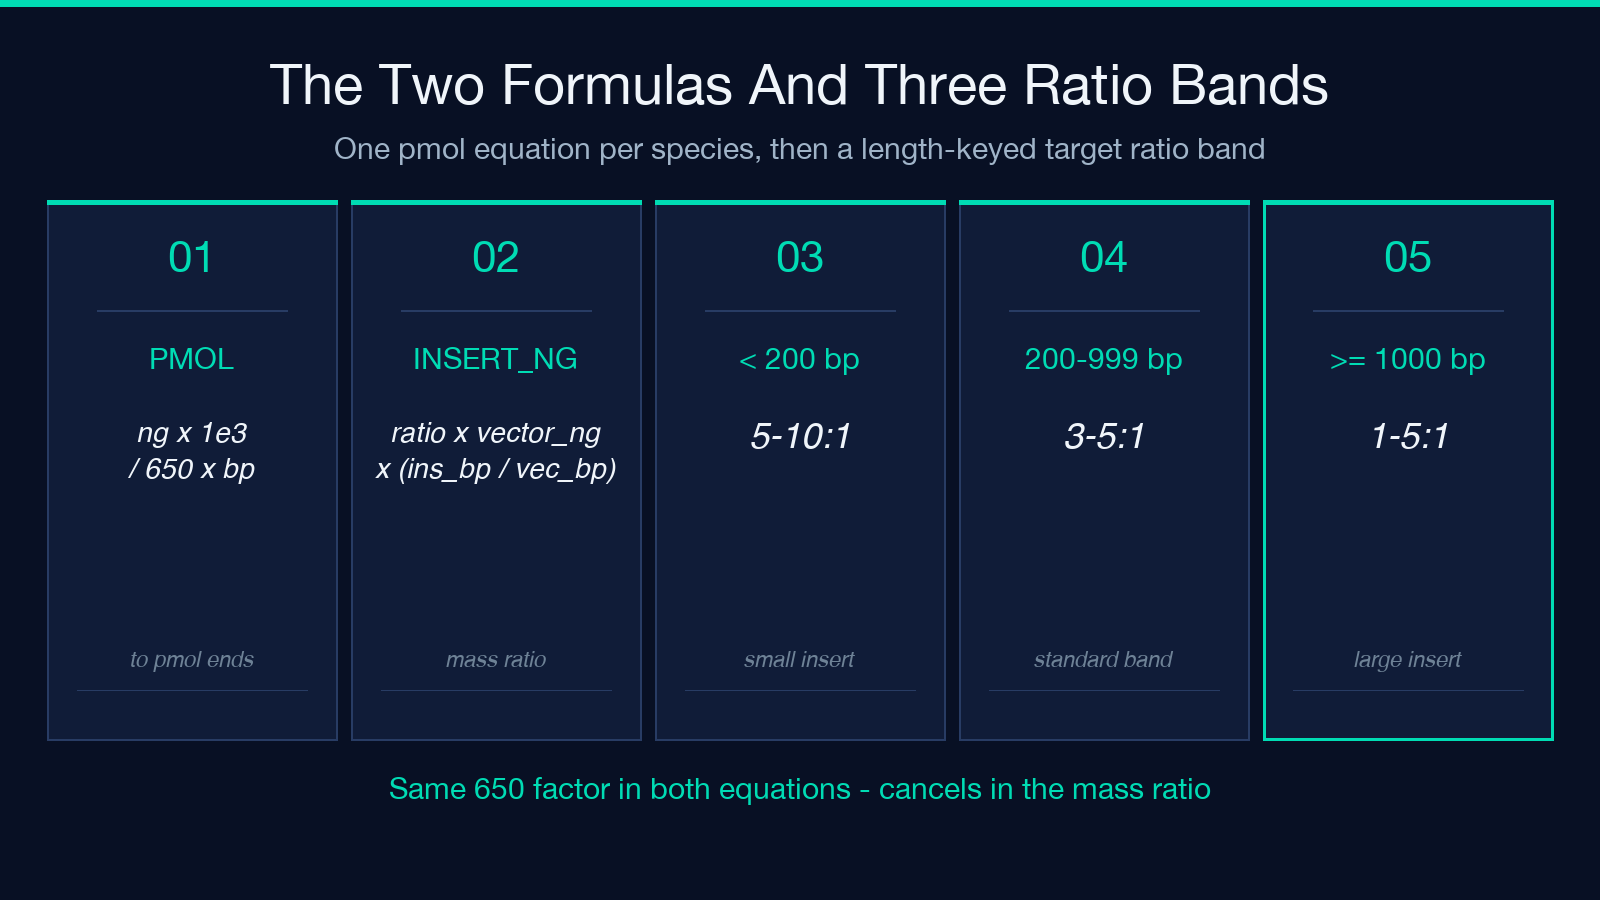
pmol = ng × 10^3 / (650 × bp)
650 是每碱基对的平均分子量,单位道尔顿。准确值随碱基组成浮动,配连接反应用 650 ± 50 道尔顿/碱基对已经够准。× 10^3 是纳克换皮克(1 ng = 1000 pg),除数把结果留在 pmol,因为 1 pmol 的 1 bp DNA 分子重 650 pg。跑两遍,一遍载体一遍插入片段,两端浓度就到手了。
第二条是摩尔比定义的质量写法:
insert_ng = ratio × vector_ng × (insert_bp / vector_bp)
正是这一步让比例在质量上不受长度影响。pmol 公式里的 650 相消(两种分子的每 bp 平均重量相同),剩下的质量比随 bp 比线性缩放。3:1 摩尔比、480 bp 插入片段对 100 ng 的 3.2 kb 载体,答案就是 3 × 100 × (480 / 3200) = 45 ng,Solve 模式返回的正是这个数。
复核别人的配比,或者从失败的连接里抢救,改用 Check 模式。两个实测质量、两个实测长度输进去,计算器返回实际摩尔比。想要 3:1 却得到 0.8:1,菌落里的插入片段就是单次连接与空载体的混合,菌落 PCR 会给出双峰图谱,搭进去一个周一上午。
三档按长度划分的比例区间
插入片段长度之所以要紧,是因为小片段扩散快、更容易碰上载体末端,每纳克的数量也多,达到同样摩尔比用得着的质量更少。NEB 的经典区间是:
- 小于 200 bp 的插入片段:5:1 到 10:1 摩尔比。150 bp 的插入片段小到即便在 5:1 摩尔比下也会看到大量空载体自环。提到 7:1 或 10:1 有助于维持有效碰撞速率。超过 10:1,多联体开始与单插入产物竞争,10:1 就是硬上限。
- 200 bp 到 999 bp 的插入片段:3:1 到 5:1 摩尔比。这是标准克隆区间,也是多数配方默认的那一档。480 bp 插入片段对 3 kb 载体取 3:1 是教科书案例,700 bp 插入片段取 5:1 也没问题。低于 3:1 开始丢掉有效碰撞,高于 5:1 多联体在凝胶上就能看见。
- 1000 bp 及以上的插入片段:1:1 到 5:1 摩尔比。大片段按 ng 算是成比例地重,即便 1:1 摩尔比也会给出很高的质量比(例如 4 kb 插入片段对 3 kb 载体,1:1 对应 1.33 倍质量比)。5:1 的上限把多联体挡在外面,更低的比例也没问题,因为绝对末端浓度本来就高。
这些断点多半来自细胞自身的生物学,而非 T4 的酶学。插入片段很小时,竞争事件占上风:插入片段末端彼此相遇,而不是碰上载体末端,因为扩散大致按 ~1/sqrt(质量) 缩放。200 bp 这个断点是经验值,Sambrook 附录在这里换档,New England Biolabs 的方案单给的也是同样建议。
Solve 与 Check:同一套公式,相反的数据流
计算器按你问的问题往两个方向跑。Solve 模式收载体质量(ng)、载体长度(bp)、插入片段长度(bp)和目标摩尔比(例如 3:1),返回该加进反应的插入片段质量,这是正向,配方要什么。Check 模式收两个质量和两个长度,返回反应实际看到的摩尔比,这是反向,移液之后实验台上真正有什么。
两种模式并存,因为配比会以相反的方式出错。Solve 模式错在目标比例对插入片段长度不现实:对 4 kb 插入片段要 20:1,等于照方制造多联体,移液再仔细也救不回错误的化学计量。Check 模式错在实测质量与计划质量不符,一般是打错字、母液标定漂了,或者漏了稀释倍数。同一对公式服务两条流,变的只是哪个变量是答案。
决定连接能否进行的 nM 末端下限
摩尔比管速率,绝对末端浓度定地板。DNA 末端低于约 1 nM 时,T4 DNA 连接酶的 kcat 强烈依赖浓度:阈值以下,有效碰撞的半衰期超过实际可行的孵育时间(室温或 16°C 通常 10-30 分钟),反应就是不发生,末端再干净也没用。末端高于约 5 nM,kcat 开始平台化,酶已饱和,反应进入非有效碰撞(插入-插入、载体-载体)制造假象(多联体、空载体)的区间。
算 nM 是第三步:pmol 值除以以升计的反应体积。20 µL 反应里有 0.04 pmol 载体末端,就是 2 nM 末端,高于 1 nM 地板,低于 5 nM 的多联体风险上限。多数实验台方案每 20 µL 反应用 10-50 ng 载体,对 3 kb 载体大致 0.5-2.5 nM,正落在有效区间。算出低于 1 nM 的末端浓度,说明反应需要更多 DNA,不是更多连接酶。
连接计算器的合并输出因此同时报比例和 nM 末端:光看比例,抓不住那种 3:1 化学计量完美、却稀到在可用时间内连不上的配比。仅供教学与实验规划,最终裁判是凝胶和测序色谱图。
实例:3.2 kb 载体加 480 bp 插入片段,3:1
目标:配一个插入片段末端与载体末端摩尔比 3:1 的连接,总体积 20 µL,载体 100 ng。插入片段是 60 ng/µL 的 PCR 扩增产物,载体是 50 ng/µL 的凝胶纯化 NEB 酶切骨架。
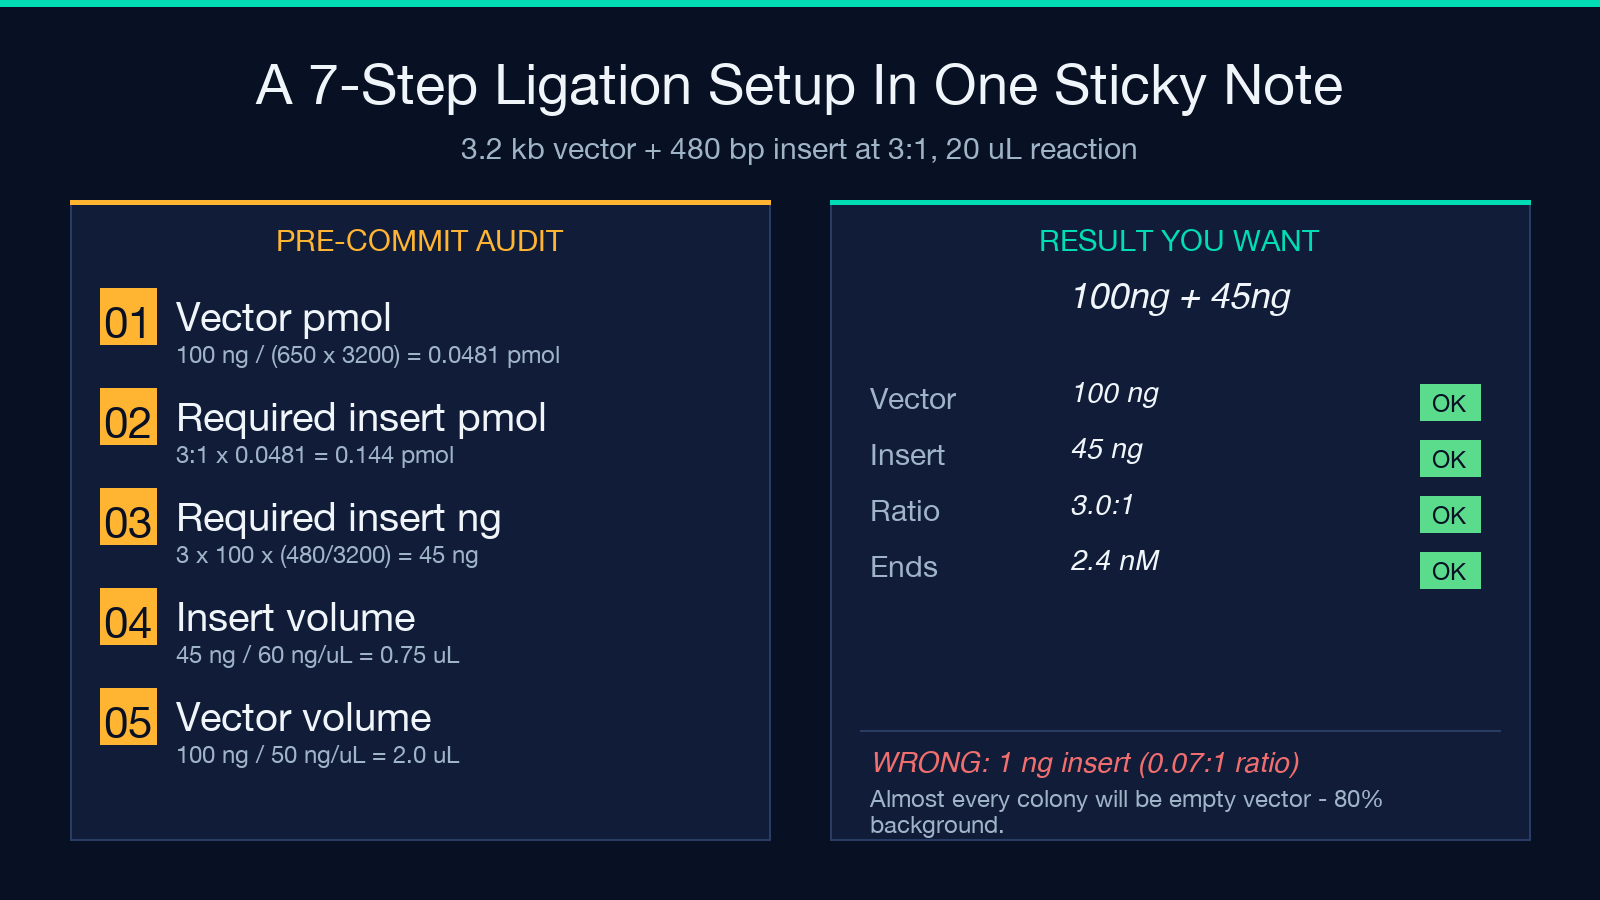
- 第 1 步:载体 pmol。
100 ng × 10^3 / (650 × 3200) = 100 / 2080 = 0.0481 pmol,反应里的载体末端量。 - 第 2 步:所需插入片段 pmol。
3 × 0.0481 = 0.144 pmol,插入片段末端量。 - 第 3 步:所需插入片段 ng。
insert_ng = 3 × 100 × (480 / 3200) = 45 ng。650 相消,只有 bp 比起作用。 - 第 4 步:从母液取插入片段体积。
45 ng / 60 ng/µL = 0.75 µL。 - 第 5 步:从母液取载体体积。
100 ng / 50 ng/µL = 2.0 µL。 - 第 6 步:末端浓度检查。
0.0481 pmol / 20 µL = 2.4 nM,远高于 1 nM 地板,也远低于 5 nM 的多联体风险上限。 - 第 7 步:反应体系。2.0 µL 载体 + 0.75 µL 插入片段 + 2 µL 10× T4 连接酶缓冲液 + 1 µL T4 连接酶 + 14.25 µL 水,总量 20 µL。
孵育后的预期:3:1 摩尔比落在有效 nM 区间,产物应以每个载体带一个插入片段的环状分子为主。挑 8-16 个菌落做菌落 PCR,应有 >80% 在预期大小处出现条带;约 10-15% 的空载体菌落在 3:1 配比下属正常,测序前筛掉即可。
故障排查:计算器能抓到的四种失效模式
失败的连接大多落在四种模式里,比例加 nM 检查一眼就能认出来:
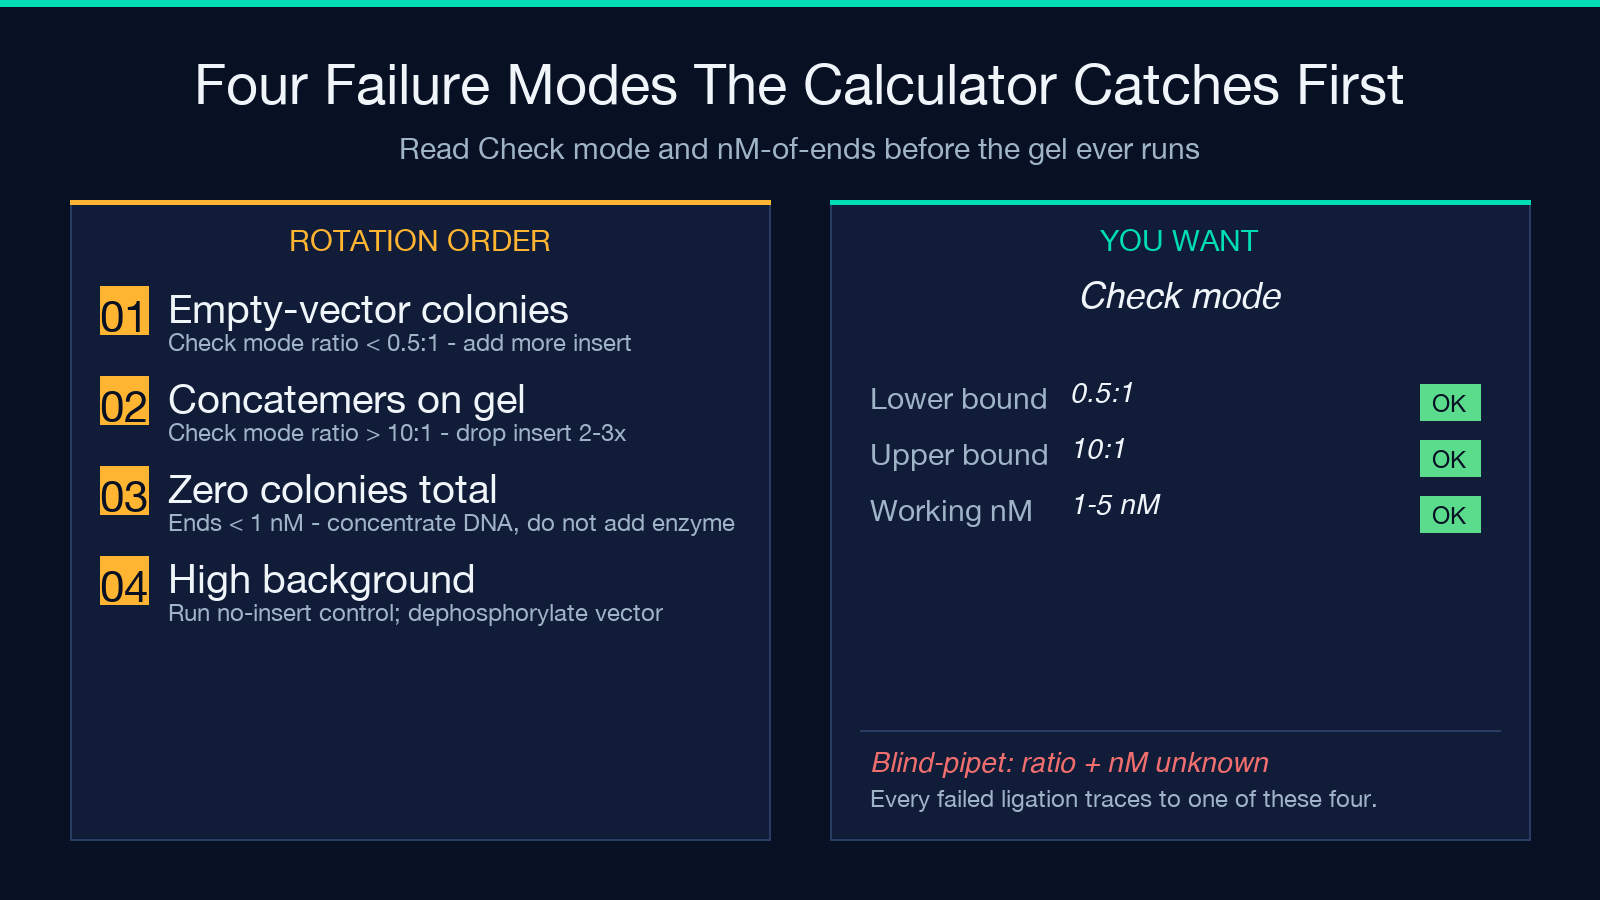
- 空载体菌落占多数(插入片段给量不足)。Check 模式返回的比例 < 0.5:1。修法:重算一遍,插入片段或载体的 bp 多半填错了;或者直接加插入片段质量,直到比例落进 3-5:1 区间。插入片段质量本身没错时,问题几乎总是 bp 字段打错,而不是称量误差。
- 凝胶上看得见多联体(插入片段给量过量)。Check 模式返回的比例 > 10:1。修法:把插入片段质量降 2-3 倍重跑。多联体事后去不掉,连接已经把它们造出来了,下一次制备用修正后的比例就能避开。
- 板上一颗菌落都没有(末端低于阈值)。无论比例多少,nM 末端 < 1 nM。修法:浓缩 DNA(SpeedVac、乙醇沉淀)、缩小反应体积,或者按比例加大投入质量。别靠多加连接酶来补偿,那是 kcat 的错误,不是浓度的错误。
- 大小不对的菌落背景高(空载体)。常见情形是比例恰好落在目标区间,可载体没切干净,或者不带插入片段也能自连。计算器检不出这种情况,它属于制备质量的问题,不是化学计量的问题。跑一个无插入片段对照:如果不加插入片段的板菌落数差不多,下次制备前载体需要去磷酸化(CIP 或 rSAP)。
把这一切串成流程
8 步实例、4 模式清单、3 档区间,合起来覆盖实验台上要做的连接配比决定。连接反应摩尔比计算器(插入片段:载体)是移液之前该去的地方:输入载体长度与质量、插入片段长度、目标比例和反应体积,读回所需的插入片段质量与 nM 末端浓度。这个数抄进实验记录本。Check 一侧用同样的输入,可以在试剂浪费在一次转化之前验证任何现成配比。仅供教学与实验规划,以凝胶电泳和 Sanger 测序确认克隆结果。
更多单一用途的实验数学工具,见 elysiatools.com/zh/tools。

Pingback: Ligation Insert:Vector Molar Ratio Field Guide: When Two Equations Decide Which Colonies Have Your Insert - COSESAI